Thalasemia merupakan penyakit kelainan darah genetik yang diturunkan dari orang tua dengan variasi tingkat keparahan yang terbagi menjadi kategori mayor dan minor berdasarkan jumlah mutasi gen globin yang diwarisi. Pengalaman Pennasia menyembuhkan sakit thalasemia minor ini memerlukan 4-6 kali terapi pada masing-masing organ yang mengalami gangguan. Karena biasanya ada beberapa organ yang sakit, tapi tidak semuanya.
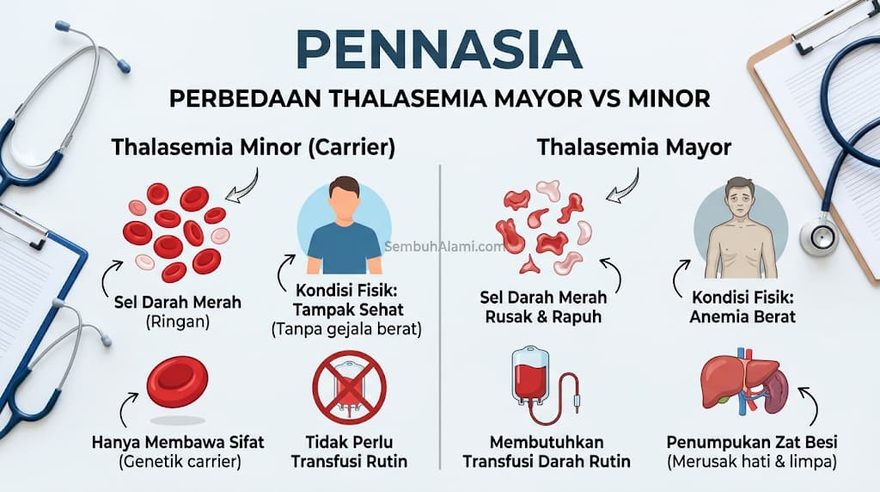
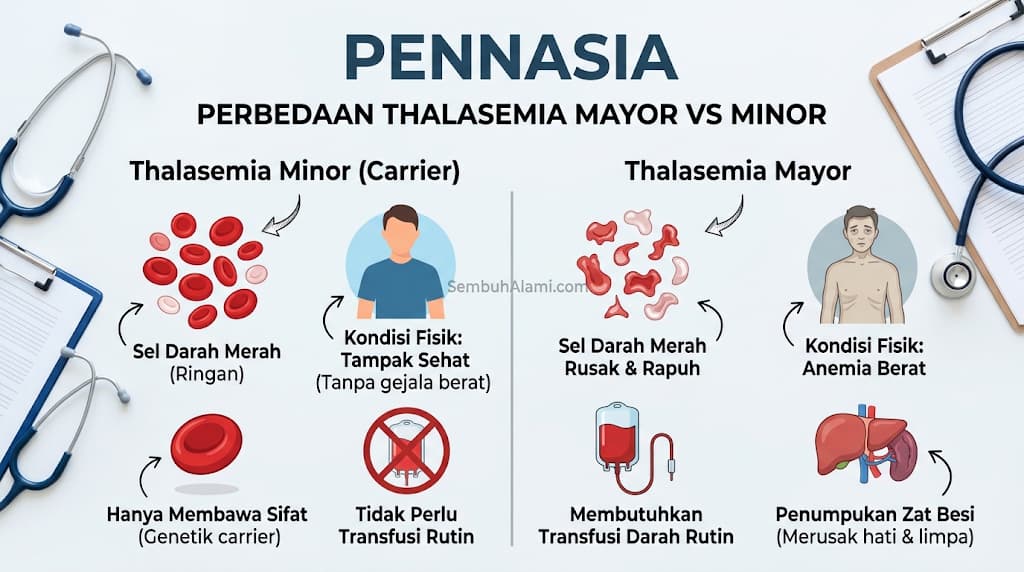
Pada pembawa sifat atau thalasemia minor, seseorang umumnya tampak sehat tanpa gejala klinis yang berat selain anemia ringan yang kerap disalahartikan sebagai kekurangan zat besi biasa, sedangkan pada thalasemia mayor, ketidakmampuan total memproduksi rantai hemoglobin normal mewajibkan penderita menjalani transfusi darah rutin seumur hidup demi mempertahankan sirkulasi oksigen.
Kerusakan dini eritrosit dan paparan transfusi berulang memicu komplikasi metabolik berupa kelebihan zat besi sistemik yang secara progresif merusak parenkim organ penting, khususnya memicu pembengkakan limpa serta peradangan kronis pada sel hati.
Memahami perbedaan mendasar antara kedua status genetik ini sangat mendesak agar penatalaksanaan klinis dan pengaturan pola makan tidak keliru, terutama demi menghindari asupan mikronutrien berbahaya yang mempercepat kerusakan jaringan organ panggul dan perut. Artikel ini mengulas klasifikasi genetik, interaksi patologis ke organ limpa dan hati, serta panduan nutrisi harian komprehensif bagi penderita.
Secara genetik, thalasemia diturunkan menurut pola autosom resesif. Perbedaan status keparahan menentukan apakah penderita hanya menjadi pembawa sifat (carrier) atau mengalami penyakit aktif yang membutuhkan pemantauan medis intensif.
Perbedaan Klinis dan Genetik: Thalasemia Mayor vs Minor
- Thalasemia Minor (Trait / Carrier): Kondisi ini terjadi ketika seseorang mewarisi gen mutasi hanya dari salah satu orang tua. Sel darah merah berukuran lebih kecil (mikrositik) dan tampak pucat (hipokromik), tetapi jumlahnya memadai untuk mengangkut oksigen. Penderita biasanya asimtomatik, dapat beraktivitas normal, dan tidak memerlukan transfusi darah. Namun, mereka berpotensi meneruskan gen tersebut kepada keturunannya.
- Thalasemia Mayor: Terjadi saat kedua orang tua menurunkan gen yang bermutasi. Tubuh penderita sama sekali tidak mampu membentuk hemoglobin dewasa normal dalam jumlah cukup. Gejala anemia berat muncul sejak masa bayi (usia 3–6 bulan), ditandai dengan pucat, gagal tumbuh, nafsu makan buruk, dan ketergantungan penuh pada transfusi darah rutin setiap 2–4 minggu.
Konektivitas Patologis dengan Limpa dan Hati
- Limpa (Kompensasi Filtrasi dan Splenomegali): Limpa berfungsi menyaring dan mendaur ulang sel darah merah yang telah usang. Pada penderita thalasemia mayor, sel darah merah mengalami kecacatan struktural sehingga dihancurkan secara prematur di limpa. Akibat beban filtrasi yang masif dan terus-menerus, limpa membesar drastis (splenomegali). Pembesaran limpa tidak hanya menimbulkan rasa begah dan nyeri di perut kiri atas, tetapi juga memerangkap sel darah putih dan trombosit (hipersplenisme), meningkatkan risiko infeksi dan memar berdarah.
- Hati (Hemosiderosis dan Disfungsi Hepatobilier): Setiap kantong darah transfusi memasukkan sekitar 200–250 mg zat besi ke dalam tubuh, sementara tubuh manusia tidak memiliki mekanisme ekskresi alami untuk membuang kelebihan mineral ini. Zat besi bebas mengendap di hepatosit hati. Akumulasi kronis memicu stres oksidatif, pembentukan jaringan parut (fibrosis hati), sirosis, hingga risiko karsinoma hepatoseluler. Kerusakan sel hati juga mengganggu sintesis protein pembekuan darah dan metabolisme empedu.
- Sistem Endokrin dan Pankreas: Penumpukan besi di kelenjar ludah perut (pankreas) merusak sel beta penghasil insulin, memicu diabetes melitus sekunder pada usia muda. Selain itu, gangguan pada kelenjar pituitari di otak memicu keterlambatan pubertas dan disfungsi tiroid.
- Jantung (Kardiomegali dan Gagal Jantung): Beban kerja jantung meningkat tajam untuk mengalirkan darah yang miskin oksigen ke jaringan, sementara ion besi mengendap pada serat otot miokardium. Hal ini menyebabkan pembesaran ruang jantung, penurunan fraksi ejeksi, dan risiko aritmia fatal.
Panduan Nutrisi Khusus dan Pola Makan Aman
Pengaturan asupan nutrisi pada thalasemia sangat berbeda dengan anemia akibat defisiensi gizi:
- Hindari Makanan Kaya Zat Besi Tinggi: Batasi secara ketat konsumsi daging merah (sapi, kambing), hati, limpa, kuning telur berlebih, serta makanan laut berkulit keras (kerang, tiram). Hindari sereal atau produk olahan yang diperkaya zat besi (iron-fortified).
- Hindari Suplemen Zat Besi dan Batasi Vitamin C: Penderita dilarang mengonsumsi suplemen penambah darah tanpa anjuran dokter. Vitamin C dosis tinggi harus dihindari saat makan karena memicu penyerapan zat besi non-heme di saluran cerna secara agresif.
- Manfaatkan Penghambat Penyerapan Besi Alami: Biasakan minum teh hijau, teh hitam, atau kopi tawar bersama makanan. Senyawa tanin dan polifenol di dalamnya mengikat zat besi di usus sehingga terbuang bersama feses tanpa diserap tubuh.
- Cukupi Kalsium, Seng (Zinc), dan Asam Folat: Konsumsi susu rendah lemak, keju, serta produk kedelai untuk menjaga kepadatan tulang dari pengeroposan akibat ekspansi sumsum tulang. Asam folat alami (dari kacang-kacangan dan buah-buahan segar) membantu pembentukan sel darah merah baru tanpa membebani kadar besi.


